近日,国际学术期刊 Cell Stem Cell 在线发表一篇政策分析文章,题为《China Rewrites Its Regulatory Framework for Stem Cell Clinical Translation》(《中国重塑干细胞临床转化的监管框架》)。文章由中国科学院动物研究所、北京干细胞与再生医学研究院等机构的研究团队撰写,以干细胞为切口,梳理我国生物医学新技术监管框架的调整逻辑,并讨论落地中的挑战与下一步方向。
这不是一项新的临床试验结果,而是一次「制度复盘」。值得关注的是,期刊把镜头对准了监管实践本身——讨论的不再只是某类细胞产品能不能用,而是一套框架如何给活细胞疗法留出合适的通道。
一、为什么干细胞一直「不好管」
先把科学问题说清楚。
传统化学药的成分相对恒定,质量可以用明确指标控制。干细胞不同,它是活细胞,进入人体后还会增殖、分化、与所处微环境相互作用;制备工艺、运输保存、输注方式,都会影响最终表现。同一类细胞,不同批次、不同机构操作,结果可能并不一样。
另一方面,它也不等同于常规医疗操作。活细胞干预可能涉及非预期分布、异位组织形成、致瘤性等长期风险,需要长期随访。论文因此指出:干细胞等活细胞疗法难以完全套用传统药品监管模式,又不能简单按一般医疗技术管理。
一句话概括:既不是「标准药片」,也不是「常规操作」——这正是监管难题的根源。
二、事件背景:一部行政法规与一份配套文件
去年秋,国务院公布《生物医学新技术临床研究和临床转化应用管理条例》(国务院令第818号),自今年5月起施行;施行前夕,国家卫生健康委印发《生物医学新技术临床转化应用审批工作规范(试行)》,把申请、受理、评估、决定与获批后管理串成完整流程。
条例覆盖干细胞、基因治疗等作用于细胞、分子层面、境内尚未应用于临床的医学专业手段。变化之一,是以行政法规形式把临床研究的备案管理、机构资质与责任主体固定下来:实施机构须为三级甲等医疗机构,须先完成非临床研究并通过学术审查、伦理审查;临床研究阶段不得向受试者收取相关费用。备案不等于放宽,责任反而更清晰。
三、从「双轨单出口」到「双轨双出口」
这是全文的核心判断。
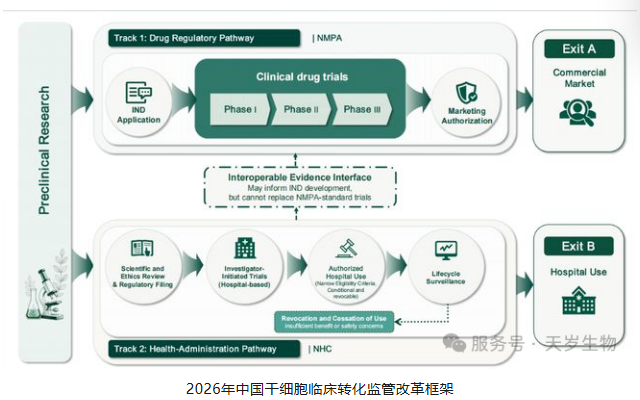
过去十余年,我国干细胞临床研究大体有两条入口:一条是按药品研发路径开展新药临床试验,由药监部门审评;另一条是由符合条件的医疗机构开展研究者发起的临床研究,由卫生健康部门备案管理。约十年前出台的《干细胞临床研究管理办法(试行)》确立了后一条路径,几年后《细胞治疗产品研究与评价技术指导原则(试行)》又明晰了按药品申报的技术标准。
但两条入口,长期只有一个出口:若要进入广泛临床应用,原则上仍需通过药品注册审批。这一格局被概括为「双轨、单出口」。
变化发生在两条线上。2025年初,国家药监局通过优先审评审批程序附条件批准一款间充质干细胞治疗药品上市,用于造血干细胞移植后的一种严重并发症——国内干细胞治疗药品首次走通药品注册路径,药品这一「出口」被实际验证。
新规则补上了第二个出口:对个性化程度高、或用于罕见病,且国内尚无同类机制药品上市或进入确证性临床试验的技术,经依法备案并完成临床研究、多中心验证与专家评估后,可获卫生健康部门授予的临床转化应用许可,在符合条件的医疗机构内按公布的操作规范开展应用。
需要特别说明:这不是绕开药品审批的捷径。许可有适用范围、有风险分级、可再评估;明显具备产品形态、能够标准化规模化生产的药品和医疗器械,并不纳入这条路径。
四、三个值得关注的趋势
趋势一:从「一次性准入」转向「全过程管理」。 获批不是终点。医疗机构需定期报告临床应用情况;按风险等级设定不同的限定应用期;若出现新的安全性信号、预期获益未实现,或科学性认识发生变化,将启动再评估,评估期间暂停应用,必要时停止临床应用。论文把这一变化称为全生命周期治理:研究、授权、监测、再评估、必要时撤回,连成一条闭环。
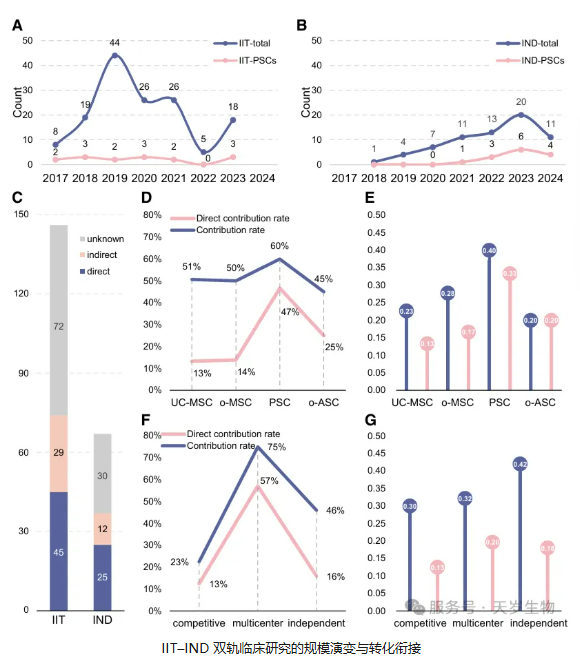
趋势二:从「项目数量」转向「证据质量」。 团队此前对近十年公开可检索的两类临床研究做过系统梳理,发现过半早期机构发起的研究能为后续药品申报提供支撑,同时也存在同类项目重复立项、多中心协同不足、两条路径之间反馈不畅等问题。论文提到,截至2025年底国内已启动的干细胞相关临床研究达数百项量级,真正走到上市批准环节的仍是少数。数量不再是重点,能否产出可衔接、可追溯、可复用的证据,才是下一阶段的门槛。
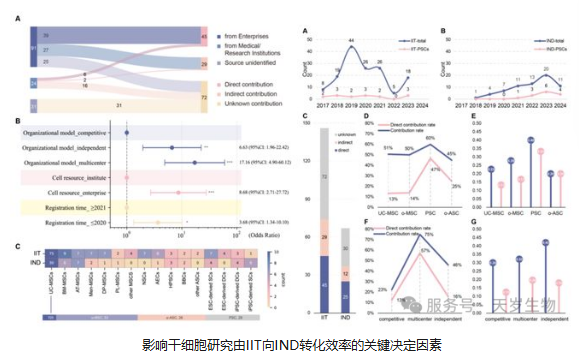
趋势三:从「各管一段」转向「证据连续体」。 论文提醒,若卫生健康行政路径与药品监管路径彼此独立,院内积累的真实临床信息可能停留在院内,形成新的「证据孤岛」;目前条例尚未建立两条路径之间正式的转换机制。作者建议建立可互操作的证据接口,让符合标准的研究数据在相应条件下支持后续开发;对尚未形成成熟申报标准的新技术,这条路径还可在受控环境中发挥类似「监管沙盒」的作用,边应用边积累质量与安全性认识。
五、对读者意味着什么
对科研与临床机构,立项逻辑会更看重明确的临床需求、多中心协同与长期随访能力;对产业端,合规边界更清晰,临床研究阶段收费、非三甲机构开展相关操作等做法已被明确禁止。
对普通读者,判断一个干细胞相关项目是否走在规范通道里,可以看三点:是否在符合条件的三级甲等医疗机构开展、是否属于备案或批准范围、临床研究阶段是否向受试者收费。同时也需记住,干细胞并非能解决一切问题的「万能钥匙」,目前经充分验证、可规范用于临床的干细胞干预仍然有限,对缺乏可靠证据支持的所谓「疗法」应保持警惕。
结语
这套框架仍在配套完善之中。论文给出的判断比较克制:监管的灵活性并不必然以牺牲科学严谨性为代价,关键在于两条路径能否通过共同的证据与质量标准真正连接起来。
从只有一个出口,到两条出口并行;从发一张许可,到管住整个生命周期——趋势已经清晰:给创新留出空间,同时不让灵活变成放松。
参考资料
Cell Stem Cell:China Rewrites Its Regulatory Framework for Stem Cell Clinical Translation
Cell Stem Cell:Optimizing Translational Efficiency in Stem Cell Clinical Research
《生物医学新技术临床研究和临床转化应用管理条例》(国务院令第818号),中国政府网
《生物医学新技术临床转化应用审批工作规范(试行)》,国家卫生健康委
国家药品监督管理局关于附条件批准间充质干细胞治疗药品上市的公告
Cell Press 论文速递:《解读中国干细胞临床转化监管新框架》
免责声明:文章仅用于科普交流,无任何商业目的不作任何商业用途,亦不表示任何医疗声明或建议。我们尊重原创,也注重分享。图文来源网络,版权归原作者所有,如涉及作品内容、版权或其它问题,请联系我们删除!
 闽公网安备 35020602002648 号
 QQ 客服